Bu sayfada
Dünyaya gözlerini yeni açan bir bebeğin, anne ve babasıyla kurduğu ilk, en anlamlı ve en güçlü bağ şüphesiz ki görsel temastır. Bebeğin çevresindeki ışığa, renklere ve yüzlere tepki vermesi, sağlıklı bir gelişimin en temel göstergelerinden biridir. Ancak, kalıtsal genetik faktörler bazen bu süreci sekteye uğratabilir. Doğumda veya yaşamın ilk birkaç ayında kendini gösteren, ağır görme kaybı veya tam körlükle sonuçlanan Leber Konjenital Amorzis (LCA), hem bebek hem de aile için zorlu ancak tıbbın son yıllarda üzerinde en büyük devrimleri gerçekleştirdiği genetik bir retina hastalığıdır.
Leber Konjenital Amorzis (LCA) Nedir?
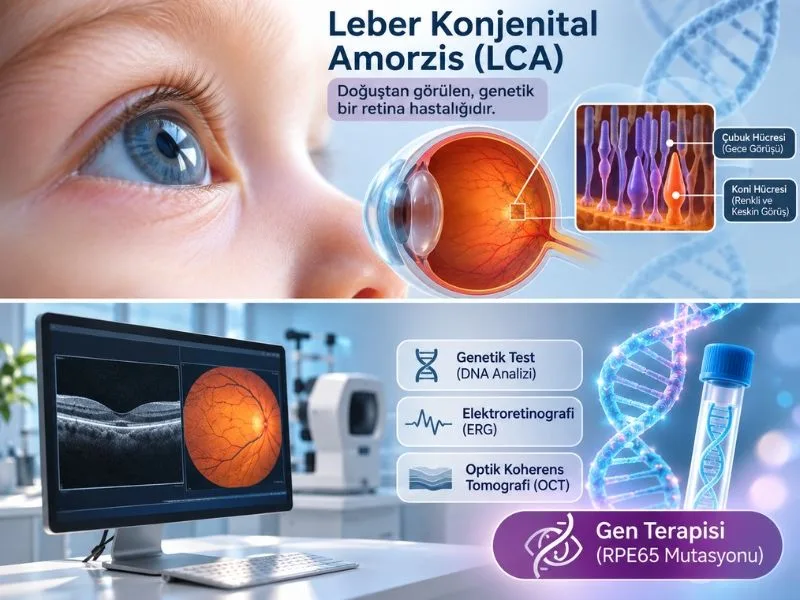
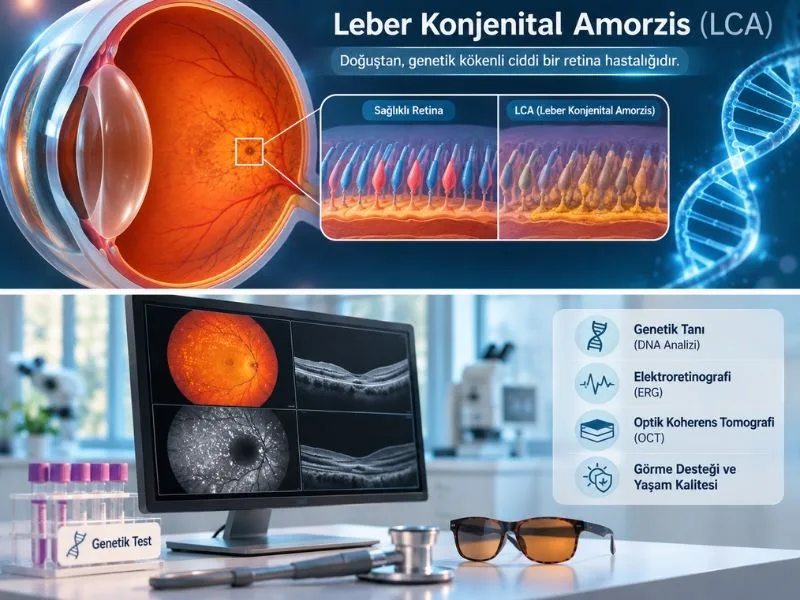
Leber Konjenital Amorzis (LCA), ilk kez 1869 yılında Dr. Theodor Leber tarafından tanımlanan, çocukluk çağında görülen doğuştan (konjenital) körlüğün en yaygın genetik nedenlerinden biridir. Retinanın (gözün arka kısmındaki ışığa duyarlı sinir tabakası) işlevini doğumdan itibaren yerine getirememesine neden olan, şiddetli ve erken başlangıçlı bir kalıtsal retina distrofileri grubudur.
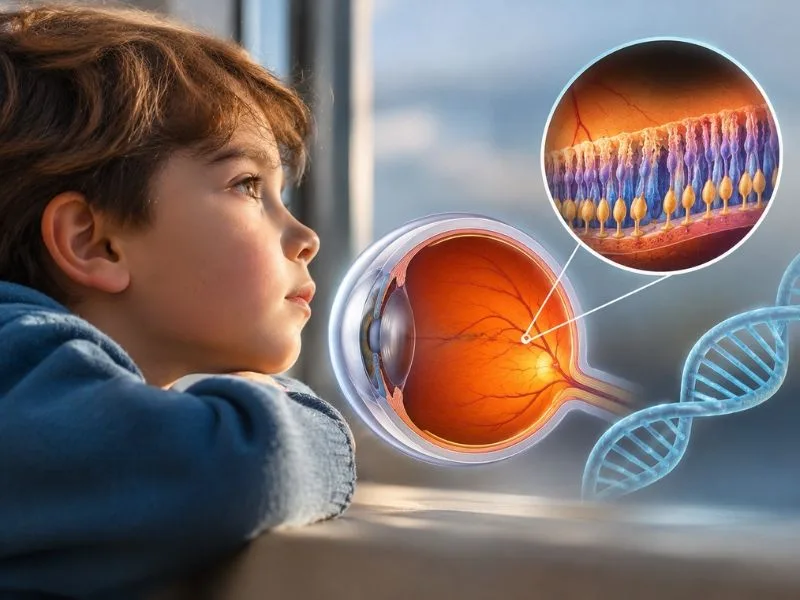
Sağlıklı bir gözde, retina üzerinde ışığı ve renkleri algılayan çubuk (rod) ve koni (cone) adı verilen milyonlarca fotoreseptör hücresi bulunur. LCA hastası bebeklerde, genetik bir kodlama hatası nedeniyle bu ışık algılayıcı hücreler ya yapısal olarak hatalı gelişir ya da doğumdan kısa bir süre sonra hızla dejenere olarak fonksiyonlarını kaybederler. Bu durum, gözün ışık sinyallerini beyne iletmesini engeller ve bebek, dış dünyayı görsel olarak algılama yetisinden mahrum kalır. Hastalık ilerleyici (dejeneratif) bir karakter taşıyabilse de, hasarın en büyük kısmı yaşamın ilk aylarında çoktan gerçekleşmiş olur.
Leber Konjenital Amorzis Hastalığının Nedenleri ve Genetik Altyapısı
Leber Konjenital Amorzis, tamamen kalıtsal (genetik) bir hastalıktır. Günümüz itibarıyla, retinanın sağlıklı gelişimi ve fonksiyonu için kritik öneme sahip en az 25 farklı gende meydana gelen mutasyonların (hataların) LCA'ya neden olduğu tespit edilmiştir. En sık karşılaşılan gen mutasyonları arasında CEP290, CRB1, GUCY2D ve RPE65 genleri bulunmaktadır.
LCA, vakaların neredeyse tamamında Otozomal Resesif (Çekinik) yolla kalıtılır. Bu durum şu şekilde gerçekleşir:
- Çocuğun LCA hastası olabilmesi için, hem anneden hem de babadan aynı genin hatalı kopyasını (mutasyonunu) alması gerekir.
- Ebeveynler genellikle "taşıyıcı" durumundadır. Yani bir sağlıklı, bir mutasyonlu gen taşırlar ve kendilerinde hiçbir görme problemi yoktur. Çoğu aile, çocuklarına bu teşhis konulana kadar taşıyıcı olduklarından tamamen habersizdir.
- İki taşıyıcı ebeveynin her gebeliğinde, çocuğun LCA hastası olarak doğma ihtimali %25'tir.
Hastalığın nedeninin genetik olması, kesin tanının laboratuvar ortamında DNA analizi ile konulmasını zorunlu kılar.
Leber Konjenital Amorzis Belirtileri Nelerdir?
LCA, kendini genellikle yaşamın ilk birkaç ayında çok çarpıcı klinik belirtilerle gösterir. Aileler ve çocuk doktorları, bebeğin görsel gelişimindeki anormallikleri hızla fark edebilir. En karakteristik belirtiler şunlardır:
- Doğuştan Şiddetli Görme Kaybı: Bebeğin nesneleri takip etmemesi, anne-babanın yüzüne odaklanmaması ve çevresel görsel uyarılara tepkisiz kalması en temel belirtidir.
- Nistagmus (İstemsiz Göz Titremesi): Bebeğin gözlerinde sağa-sola, yukarı-aşağı veya dairesel yönde sürekli, kontrol edilemeyen ve ritmik titreme hareketleri görülür. Beyin, gözden net bir görüntü alamadığı için gözleri sürekli hareket ettirerek bir "odak" arayışına girer.
- Okülo-Dijital İşaret (Franceschetti İşareti): LCA'nın en tipik ve ayırt edici fiziksel belirtilerinden biridir. Çocuk, gözlerini sürekli olarak yumruklarıyla ovalar, parmaklarıyla göz küresine şiddetli bir şekilde bastırır. Bu davranışın, retinayı mekanik olarak uyararak beyne yapay ışık çakmaları (fosfen) göndermek amacıyla yapıldığı düşünülmektedir. Ancak bu sürekli bastırma eylemi, ilerleyen yaşlarda korneanın sivrilmesine (keratokonus) ve göz yapısının bozulmasına neden olabilir.
- Işığa Karşı Aşırı Hassasiyet (Fotofobi) veya Duyarsızlık: Mutasyona uğrayan gene bağlı olarak, bazı bebekler ışığa hiç tepki vermezken, bazıları parlak ışıkta gözlerini sıkıca kapatarak şiddetli rahatsızlık hissederler.
- Gözbebeği (Pupil) Reaksiyonlarında Yavaşlık: Işık tutulduğunda gözbebeklerinin küçülme refleksi çok zayıftır veya hiç yoktur.
Tanı ve Genetik Haritalama
Doğuştan körlük teşhisi, multidisipliner bir yaklaşım ve yüksek teknoloji gerektirir.
- Elektroretinografi (ERG): LCA teşhisinde tartışmasız altın standarttır. Özel elektrotlar kullanılarak retinanın ışığa verdiği elektriksel tepkiler ölçülür. LCA hastası bebeklerde bu testte hiçbir elektriksel aktivite kaydedilemez; yani sonuç tamamen "düz bir çizgi" (sönmüş ERG) olarak çıkar. ERG, hastalık diğer testlerde henüz belirti vermese dahi kesin teşhisi koyar.
- Genetik Test ve DNA Analizi: Hangi genin mutasyona uğradığını bulmak, tedavinin planlanması açısından günümüzde artık bir zorunluluktur. Kliniğimiz, uluslararası akredite genetik laboratuvarlarıyla entegre çalışarak hastanın genetik haritasını çıkarır.
- Detaylı Göz Dibi Muayenesi ve OCT: Bebeklerde anestezi altında veya özel pediatrik cihazlarla (RetCam, El Tipi OCT) retina yapısı incelenir. LCA'da göz dibi başlangıçta normal görünebilir, ancak ilerleyen yaşlarda pigment (renk) değişiklikleri, damarlarda incelme ve makula dejenerasyonu ortaya çıkar.
Gen Tedavisi ve Güncel Araştırmalar
Tıp dünyasında kalıtsal göz hastalıklarına yönelik önemli gelişmelerden biri, Leber Konjenital Amorzis hastalığında yaşanmıştır. Geçmişte sadece destekleyici rehabilitasyon sunulabilirken, bugün gen tedavileri ile bazı LCA türlerinde hastaların görme işlevlerinde iyileşme sağlanabilmektedir.
RPE65 Mutasyonu ve Gen Tedavisi: Eğer genetik test sonucunda hastalığın RPE65 genindeki mutasyondan kaynaklandığı tespit edilirse (LCA hastalarının yaklaşık %5-10'u), FDA ve EMA onaylı gen tedavisi seçenekleri değerlendirilebilir. Mikroskobik cerrahi ile retina altına uygulanan bu tedavi, hücrelere sağlıklı genin kopyasını taşır. Tedavi sonrası bazı hastaların ışık duyarlılıkları, gece görüşleri ve bağımsız hareket etme kabiliyetlerinde iyileşme görülebilir.
Diğer Genler İçin Süren Çalışmalar (CRISPR): RPE65 dışındaki genler (örneğin CEP290) için de gen düzenleme teknolojisi olan CRISPR-Cas9 ve özel RNA tedavileri (Antisense Oligonükleotidler) ile ilgili klinik araştırmalar sürmektedir. Bu yöntemlerin bir kısmı henüz araştırma aşamasında olup etkinlik ve güvenliliklerinin belirlenmesi için bilimsel çalışmalar devam etmektedir.
Sıkça sorulan sorular
Leber Konjenital Amorzis (LCA) nasıl bir hastalıktır, bebeklerde nasıl belirti verir?
LCA, bebeklik çağında, genellikle doğumdan sonraki ilk aylarda ortaya çıkan, retinanın elektriksel fonksiyonlarını ciddi şekilde bozan nadir ve şiddetli bir kalıtsal göz hastalığıdır. Bebeğin nesneleri takip edememesi, gözlerini sürekli ovalaması (okülo-dijital refleks) ve gözlerde kontrolsüz titremeler (nistagmus) en büyük belirtileridir. Klasik göz muayeneleri bu hastalıkta genellikle "normal" çıkar, bu yüzden gözden kaçabilir.
Bebeğimde LCA şüphesi var, klasik muayene yeterli olur mu?
Hayır, klasik mikroskop muayenesi LCA teşhisi için asla yeterli değildir. Göz anatomisi sağlam görünse bile hücreler elektrik üretemiyor olabilir. Bu hastalığın kesin teşhisi, sadece bebeklere uygulanan ERG (Elektroretinografi) testi ile konulabilir.
LCA hastası bebeğim için "Luxturna" gibi gen tedavisi süreçlerine yönlendirme yapılıyor mu?
Evet. LCA'nın belirli genetik alt tipleri (özellikle RPE65 mutasyonu), onaylı bir gen tedavisi olan Luxturna ile tedavi edilebilmektedir. Bebeğin genetik test sonuçları FAF ve ERG testleriyle birlikte değerlendirilerek gen tedavisine uygunluk raporu hazırlanır ve tedavi süreci için yönlendirme yapılır.
Bu içerik yalnızca bilgilendirme amaçlıdır; tanı ve tedavi için hekiminize başvurunuz.